研究前沿| 宿主MTDH协调肝脏脂质代谢与CD8⁺ T细胞免疫,促进肿瘤进展
文献速览
Metadherin(MTDH)是乳腺癌关键促转移基因。已知肿瘤细胞 MTDH 结合 SND1 促进肿瘤进展转移,但宿主 MTDH 在全身肿瘤进程中的免疫、代谢调控作用尚不明确。本研究证实宿主 MTDH 是调控肿瘤 - 肝脏互作、介导肿瘤诱导免疫抑制与代谢重编程的核心分子。Mtdh 敲除小鼠模型显示,肝细胞与 CD8⁺T 细胞同时缺失 MTDH 可增强效应 T 细胞功能,抑制肿瘤生长转移。机制上,肿瘤细胞外囊泡和颗粒(EVPs)激活库普弗细胞,分泌 TNF-α、TGF-β,经 NF-κB 通路抑制肝脏 PPARα 依赖的脂质氧化;MTDH 缺失可恢复肝脏脂解、降低循环脂质,低脂微环境促使 Mtdh 缺陷 CD8⁺T 细胞发生线粒体代谢重编程,提升抗肿瘤免疫。基因或药物靶向 MTDH 可协同抗 PD‑1 治疗。综上,宿主 MTDH 作为肿瘤 - 肝脏交互关键分子,通过代谢 - 免疫互作驱动全身性肿瘤进展。
研究路线
- 利用全身性Mtdh KO小鼠以及构建MTDH‑SND1结合位点突变小鼠,明确宿主MTDH 对肿瘤进展的作用。
- 确定CD8⁺T细胞是宿主MTDH发挥功能的主要效应细胞。
- 利用骨髓移植和过继转移实验证明需要肝细胞与CD8⁺T细胞同时缺失MTDH才能实现强抗肿瘤效果。
- 解析肝脏MTDH通过PPARα激活重编程肝脏脂质代谢的分子机制。
- 探索靶向宿主MTDH的潜在治疗价值。
主要结果
1、宿主MTDH促进肿瘤进展与肺转移
研究先通过分析公共数据库证实MTDH在人和小鼠的正常组织、肿瘤相关免疫细胞及基质细胞中广泛表达。利用全身性敲除Mtdh的小鼠开展多种同基因肿瘤模型实验,发现宿主MTDH缺失能够显著抑制乳腺癌、结直肠癌、肺癌的肿瘤生长以及减少肺转移。进一步构建携带MTDH–SND1相互作用位点突变的小鼠,发现该突变不影响宿主MTDH的促肿瘤功能,说明宿主MTDH通过SND1非依赖机制发挥作用,这与肿瘤细胞内MTDH依赖SND1 的功能不同。
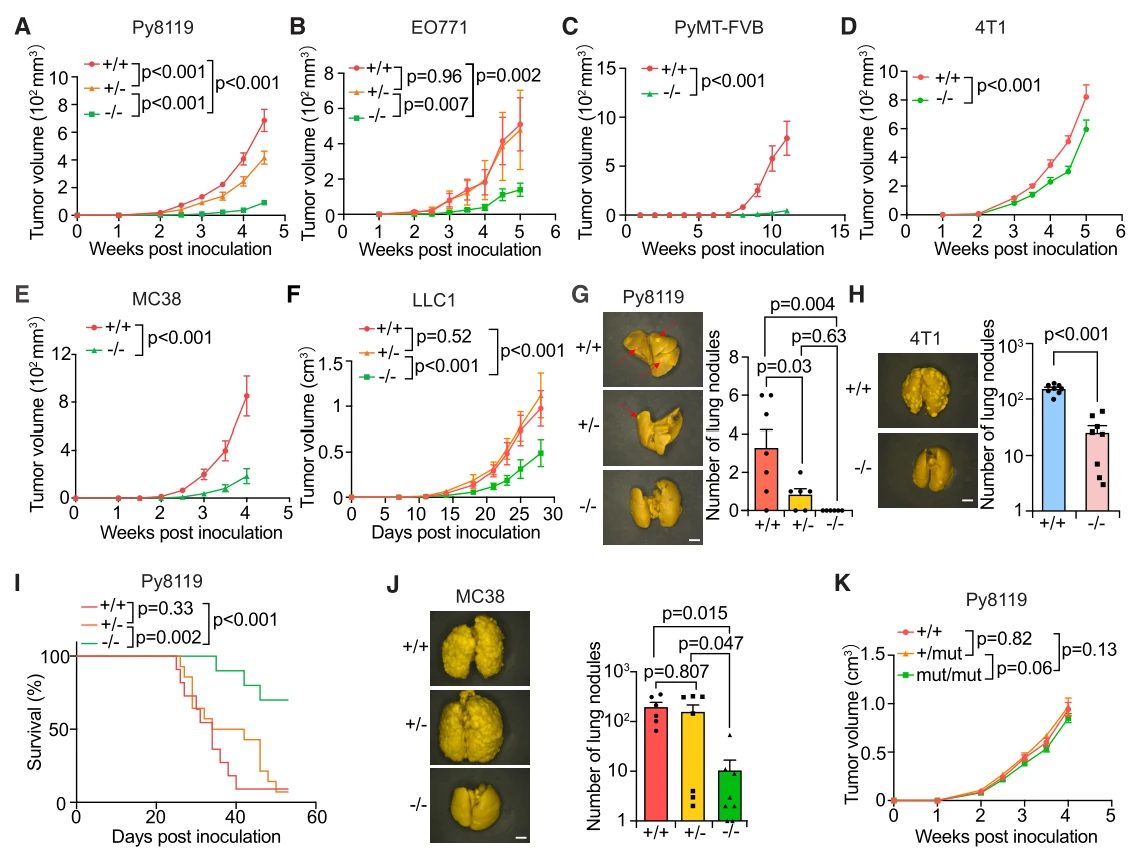
图1 宿主MTDH促进肿瘤进展和肺转移
2、宿主MTDH抑制CD8⁺T细胞介导的抗肿瘤免疫
对肿瘤CD45⁺免疫细胞进行单细胞测序发现,Mtdh 敲除小鼠肿瘤内T 细胞、B细胞、M1 巨噬细胞占比上升,M2 巨噬细胞占比下降。利用Rag1敲除小鼠(缺失功能性T、B细胞)实验证明适应性免疫是宿主MTDH促肿瘤的必要条件。细胞耗竭抗体实验证实宿主MTDH 主要通过抑制CD8⁺T细胞的效应功能来促进肿瘤进展。进一步的实验结果显示,Mtdh敲除小鼠的肿瘤及转移灶中记忆、效应CD8⁺T 细胞增多,杀伤分子与干扰素通路上调,T 细胞耗竭减轻,全身CD8⁺T功能也同步增强,进而抑制肿瘤细胞增殖、促进肿瘤细胞凋亡。
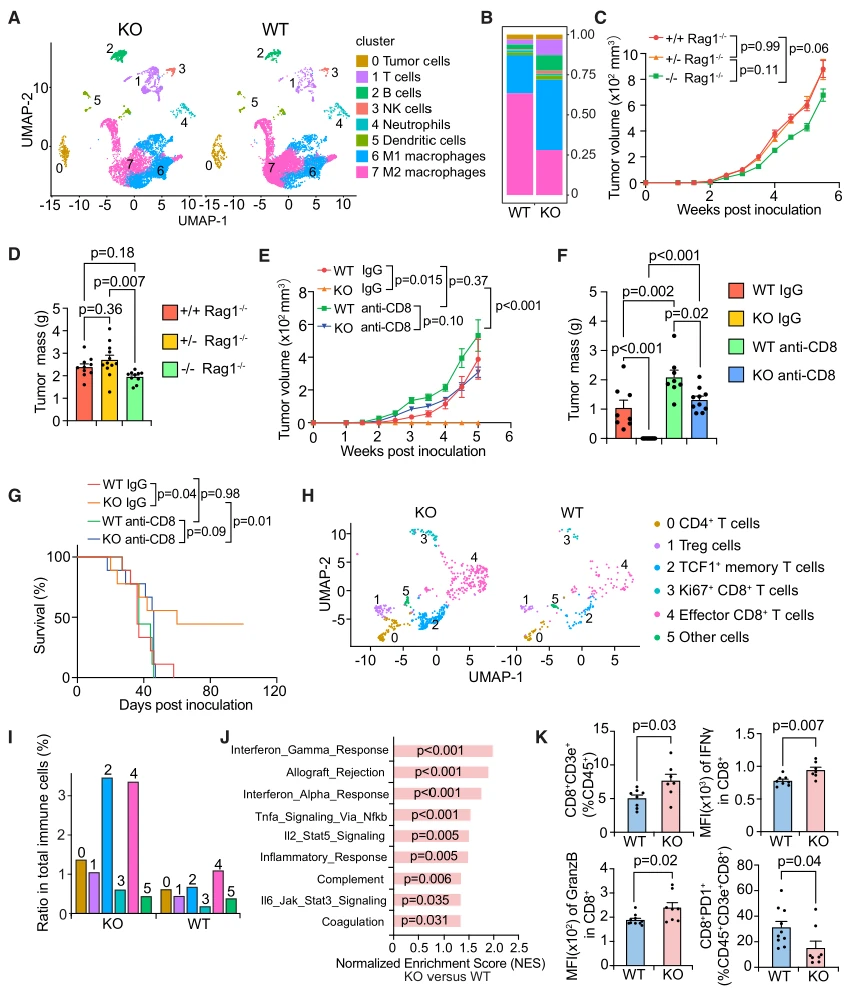
图2 宿主MTDH抑制CD8⁺T细胞介导的抗肿瘤免疫
3、CD8⁺T 细胞中MTDH缺失是肿瘤抑制所必需的,但单独缺失不足以实现抑瘤效果
本研究提出假说:CD8⁺T细胞表达的MTDH会限制自身的抗肿瘤效应功能,促进肿瘤进展。通过骨髓移植实验,发现只有当免疫细胞和非免疫宿主组织中同时缺失MTDH时,才能减缓肿瘤生长,实现显著的肿瘤抑制效果。
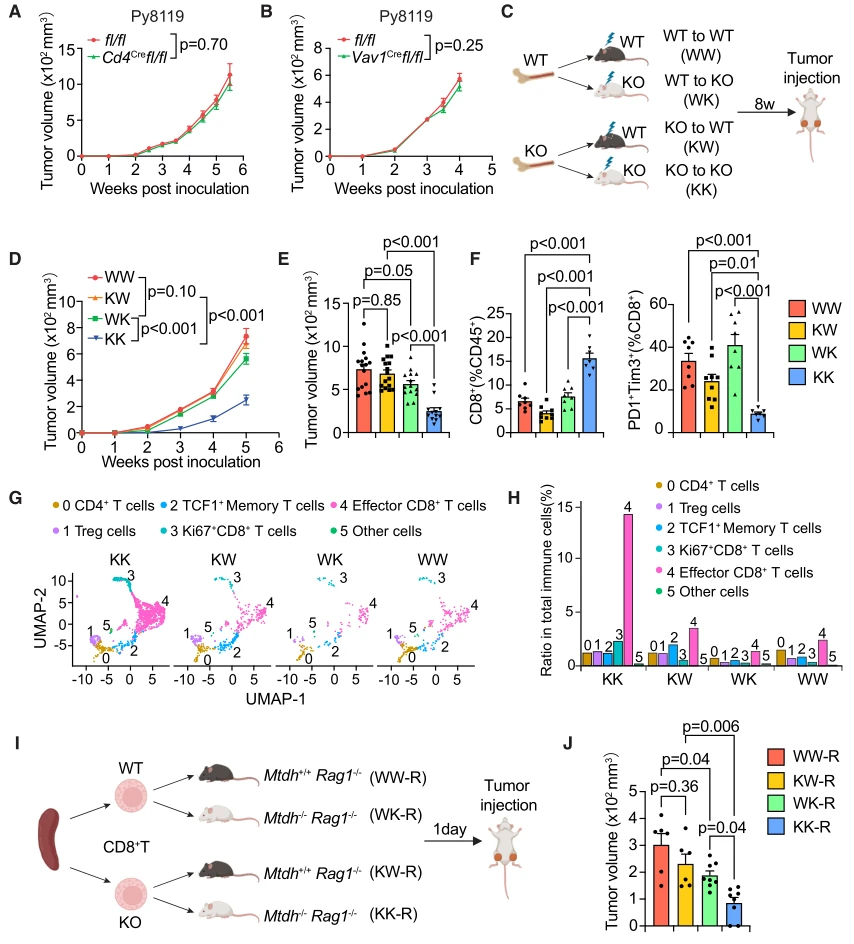
图3 CD8⁺T 细胞的MTDH缺失是肿瘤抑制所必需的,但单独缺失不足以抑制肿瘤
4、肿瘤进展过程中,肝脏MTDH通过调控PPARα重编程肝脏脂质代谢
Mtdh敲除小鼠具有独特的代谢特征:体型更瘦,且能够抵抗高脂饮食诱导的体重增加。代谢组学分析显示,仅在肿瘤负荷条件下,Mtdh敲除小鼠循环脂质才会下降,且该脂质重编程由非免疫细胞主导。荷瘤小鼠肝脏测序证实MTDH缺失可激活PPARα脂质氧化通路。Mtdh/Ppara双敲除实验表明,PPARα激活是MTDH缺陷发挥抑瘤作用的关键。通过构建肝细胞特异性Mtdh敲除小鼠证实肝细胞与免疫细胞同时缺失MTDH才能够发挥肿瘤抑制作用。
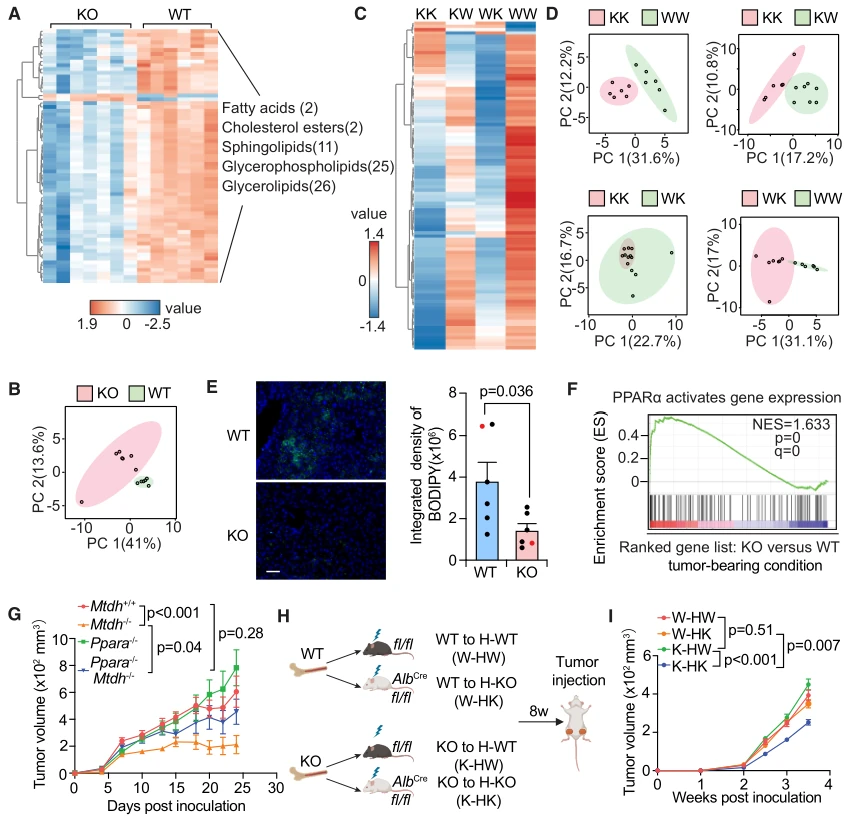
图4 肿瘤进展过程中,肝脏MTDH通过激活PPARα重编程肝脏脂质代谢
5、肿瘤来源EVPs通过MTDH介导的NF‑κB/PPARα信号轴重编程肝脏脂质代谢
在机制层面,该研究发现肿瘤来源的细胞外囊泡和颗粒(EVPs)会激活Kupffer细胞分泌TNF‑α和TGF‑β,这两种细胞因子进一步作用于肝细胞,激活MTDH依赖的NF-κB信号通路,从而抑制PPARα介导的脂质氧化,导致肝脏脂质积累,全身脂质水平升高。相反,MTDH缺失时,NF‑κB激活减弱, PPARα活性得以维持,促进脂质氧化分解,系统性降低脂质水平。
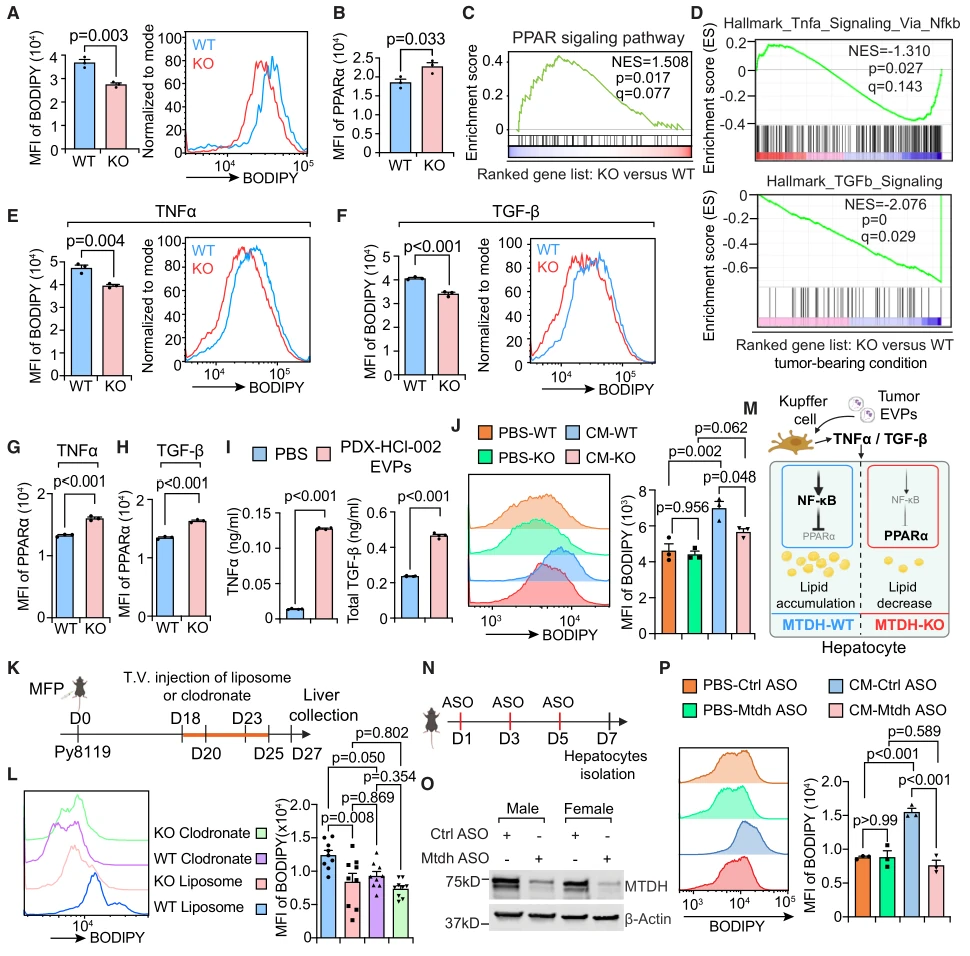
图5 肿瘤来源胞外囊泡与颗粒(EVPs)通过MTDH介导的NF‑κB/PPARα信号轴重编程肝脏脂质代谢
6、MTDH缺失提升肿瘤浸润CD8⁺T细胞线粒体活性与代谢适应性
进一步的机制研究表明,宿主MTDH缺失一方面增强肿瘤细胞的铁死亡,另一方面降低肿瘤浸润CD8⁺ T细胞的脂质过氧化和细胞死亡水平,从而保护T细胞功能。此外,研究还发现Mtdh敲除的CD8⁺T细胞STAT3通路显著激活,抑制STAT3活性则会削弱MTDH缺失的CD8⁺ T细胞所增强的肿瘤杀伤能力,说明STAT3活性是Mtdh缺失的T细胞增强效应所必需的,而MTDH调控STAT3的具体机制尚待研究。
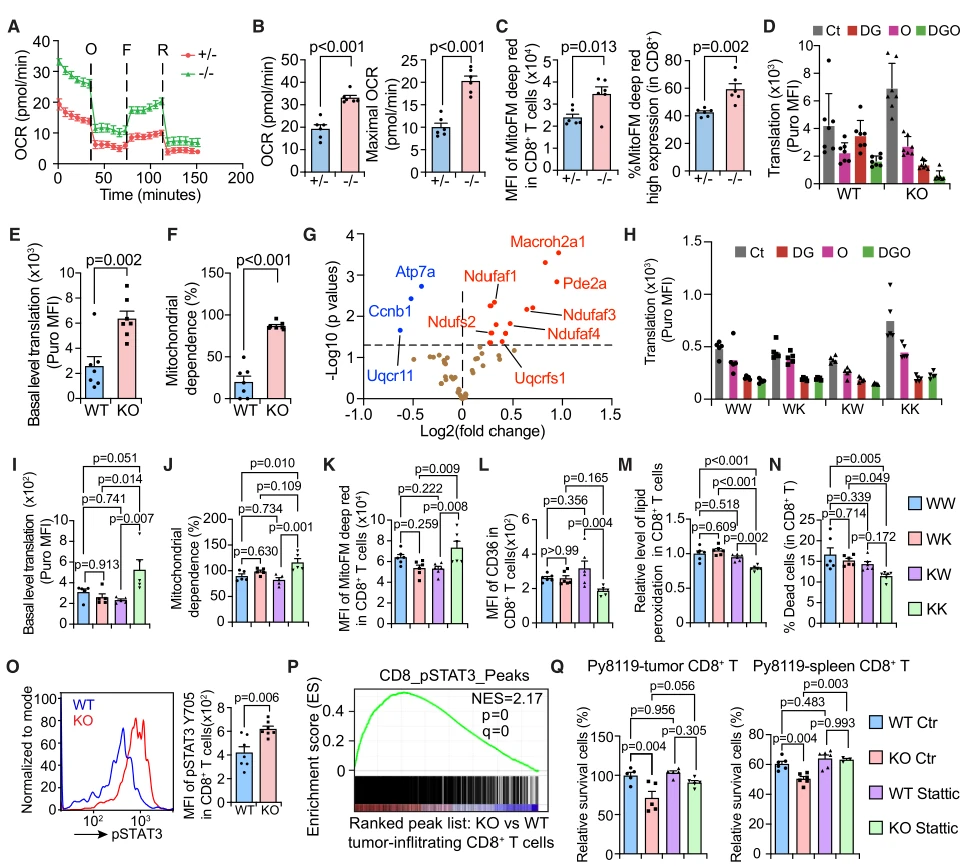
图6 MTDH缺失提升肿瘤浸润CD8⁺T细胞的线粒体代谢适应性
7、MTDH 缺失与抗PD‑1治疗协同,增强抗肿瘤免疫
前期的实验结果表明MTDH缺失能够增强CD8⁺T细胞抗肿瘤免疫,基于此,本研究利用四种肿瘤模型,探究靶向宿主MTDH是否可以提升PD‑1阻断疗法的疗效。结果表明靶向宿主 MTDH可与抗PD-1治疗协同增效。在免疫治疗耐药的Py8119乳腺癌模型,MTDH缺失联合抗PD‑1可抑制肿瘤、延长生存,部分小鼠实现长期无瘤;在免疫敏感的MC38模型,二者联用可使全部小鼠肿瘤完全消退,形成免疫记忆,肺转移也得到大幅清除。上述结果表明,遗传或药物方式靶向宿主MTDH,可在多种肿瘤模型中协同抗PD‑1治疗,强化T细胞介导的抗肿瘤免疫,宿主MTDH具备免疫治疗靶点潜力。
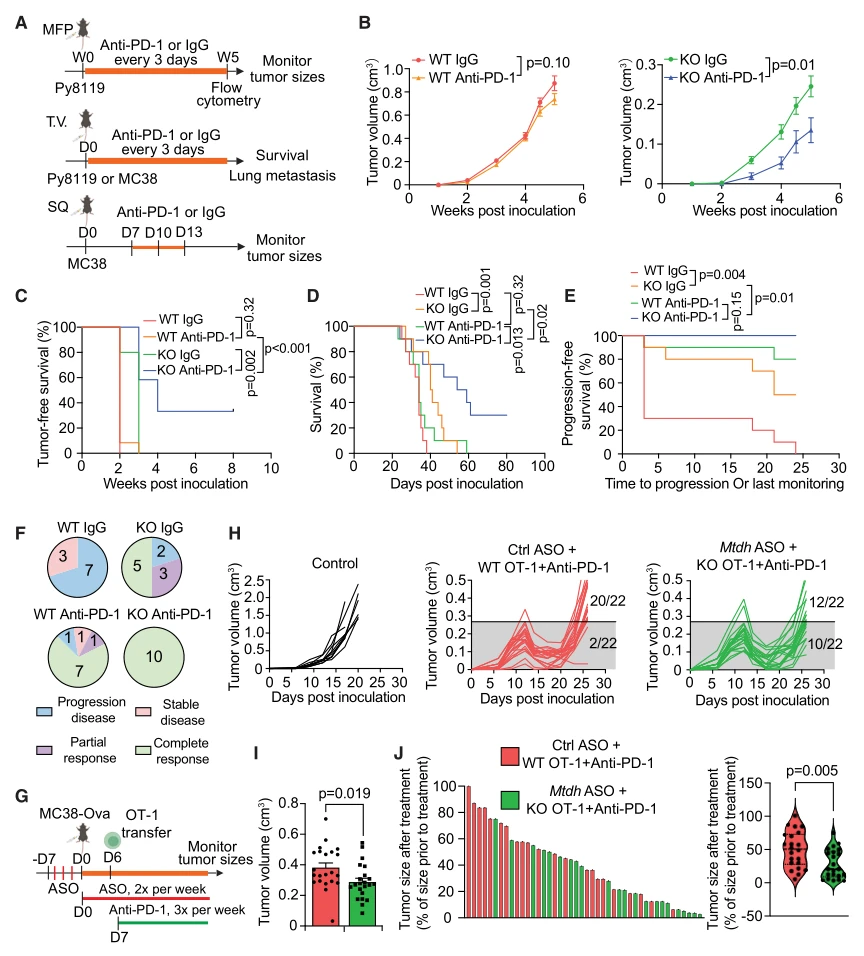
图7 MTDH缺失与抗PD1治疗协同,增强抗肿瘤免疫
研究意义与创新点
1、揭示宿主MTDH全新功能
区别于肿瘤细胞MTDH,发现宿主MTDH以SND1非依赖方式介导肿瘤‑肝脏‑免疫远端交互,驱动肿瘤进展。
2、完善肿瘤EVPs‑ Kupffer细胞‑肝脏代谢轴
本研究揭示了一条由肿瘤EVPs、Kupffer细胞、肝脏脂质代谢和CD8⁺ T细胞功能共同构成的肿瘤–肝脏–免疫调控轴,鉴定MTDH‑NF‑κB‑PPARα为介导肝脏脂质重编程的关键节点。
3、为增强癌症免疫治疗提供新的思路
提出靶向宿主 MTDH联合抗PD‑1,从宿主层面解除免疫抑制,改善免疫治疗耐药。
文章小结
本研究阐明了宿主MTDH通过肿瘤–肝脏–免疫调控轴驱动癌症进展的全新机制,发现肿瘤分泌EVPs激活肝脏Kupffer细胞,释放TNF‑α、TGF‑β,依靠宿主MTDH激活NF‑κB,抑制PPARα,造成肝脏及全身脂质蓄积。只有肝细胞和CD8⁺T 细胞同时缺失MTDH,才能恢复肝脏脂质分解,通过STAT3通路改善CD8⁺T的线粒体代谢,降低铁死亡,恢复T细胞抗肿瘤效应,抑制肿瘤生长与转移。宿主MTDH发挥促癌作用不依赖经典MTDH‑SND1通路,区别于肿瘤细胞内 MTDH 机制。最后发现靶向宿主MTDH可与抗PD‑1 产生协同抗肿瘤效果,为免疫治疗耐药提供新策略。
源井生物基因敲除服务与产品
源井生物深耕基因编辑领域,依托自研 EZ-editor™技术平台,基因敲除效率最高可达 97%。现已累计构建超 10000 株基因敲除细胞株,覆盖 500 + 细胞类型、5000 + 基因靶点、26 条经典信号通路、5 大类药物靶点及 27 种疾病模型,重点面向肿瘤研究方向,库内资源持续扩充更新。
MTDH作为肿瘤–肝脏–免疫调控轴的关键调控基因,参与介导肿瘤远端交互肝脏脂质代谢、抑制抗肿瘤免疫,是肿瘤免疫方向极具研究价值的靶点。若您正开展MTDH相关机制探究,源井生物可为您提供MTDH基因敲除细胞系,覆盖MDA-MB-231、HCT116、A549等多株热门肿瘤细胞;如果细胞库内没有找到您需要的细胞,我们还可以提供定制化基因敲除服务,欢迎咨询!