全基因组CRISPR激活文库锁定VPS34,解锁肿瘤铜死亡逃逸与放疗抵抗的核心通路
全基因组CRISPR激活文库锁定VPS34,解锁肿瘤铜死亡逃逸与放疗抵抗的核心通路
期刊: Advanced Science(IF=14.1)
细胞模型: 小细胞肺癌细胞 SBC-2
筛选工具: 人全基因组 CRISPR 激活文库
筛选策略: SBC-2 细胞稳定表达 dCas9-VP64,转染全基因组 sgRNA 激活文库,嘌呤霉素筛选后用 elesclomol-Cu(ES-Cu,40 nM)处理 72 h,收集存活细胞与未处理对照,测序对比 sgRNA 丰度,经 MAGeCK RRA 筛选抗铜死亡基因,锁定 VPS34 并开展机制验证。
前言
铜死亡由游离铜结合 TCA 循环硫辛酰化蛋白(如 DLAT)引发,是克服肿瘤耐药的潜在靶点,但肿瘤如何感知铜压力并逃逸铜死亡、及其与放疗抵抗的关联尚不清楚。细胞铜稳态依赖摄入转运体 SLC31A1 与外排转运体 ATP7A 的平衡。本研究通过全基因组 CRISPRa 筛选发现 VPS34 是铜死亡关键负调控因子;阐明 PRMT5 甲基化 VPS34 R174 位点、招募 USP10 去泛素化稳定 VPS34,进而通过促进 SLC31A1 降解和 ATP7A 质膜转位双重降低胞内铜;该轴在放疗下被激活,介导放疗抵抗,靶向可增敏放疗。
研究创新点
- 理论创新:首次鉴定 VPS34 为铜死亡关键负调控因子,揭示其 "减摄入 + 促外排" 双重铜转运调控新机制;阐明 PRMT5-VPS34 R174 甲基化 - USP10 去泛素化稳定新通路;建立铜稳态失调与放疗抵抗的因果联系。
- 技术创新:CRISPRa 激活筛选结合 DIA 蛋白质组学锁定效应分子;IP-MS 互作组与 CCLE 药敏数据交叉整合定位 PRMT5;质谱 + 位点特异性抗体 + R174K 突变三重验证甲基化位点;分子对接解析互作界面;体内抑制剂联合放疗验证。
研究路线
- 全基因组 CRISPRa 筛选鉴定 VPS34 等铜死亡抗性基因,验证自噬的保护作用;
- 解析 VPS34 通过 SLC31A1 降解与 ATP7A 膜转运双重机制维持铜稳态;
- IP-MS 与 CCLE 数据整合鉴定上游甲基转移酶 PRMT5,验证 VPS34 R174 对称二甲基化;
- 阐明 PRMT5 招募 USP10 抑制 K48 泛素化、稳定 VPS34 的分子机制;
- R174K 突变回补实验验证甲基化功能必需性,体内外验证 PRMT5-VPS34 轴介导放疗抵抗及靶向增敏。
主要结果
1. 全基因组 CRISPRa 筛选鉴定 VPS34 为铜死亡负调控因子
研究人员首先在经铜离子载体elesclomol-copper(ES-Cu)处理的细胞中进行了全基因组 CRISPR 激活(CRISPRa)筛选,并对筛选体系的可靠性进行验证。结果显示,验证筛选体系可靠,且铜外排因子(ATP7A、MT2A/B)富集为正向 hits,铜死亡效应因子(FDX1、DLAT)和 SLC31A1 为负向 hits,Top hits 富集自噬与内体膜转运通路。DIA 蛋白质组学锁定 VPS34 上调最显著,Western blot 证实 ES-Cu 剂量依赖性上调 VPS34,FYVE 探针显示 PI3P 产物增多。VPS34 过表达抵抗铜死亡,敲除则增敏并加剧 DLAT 寡聚化(可被 FDX1 敲低逆转)。
图1.全基因组CRISPRa筛选鉴定出VPS34是铜诱导细胞死亡的负调控因子
2. VPS34 通过协调 SLC31A1 降解与 ATP7A 转运维持铜稳态
VPS34 过表达显著降低胞内铜水平(流式 CS1 探针及共聚焦成像),敲除则导致铜大量蓄积。机制上,VPS34 过表达不改变 ATP7A 总蛋白,但显著降低 SLC31A1 蛋白水平;溶酶体抑制剂 BafA1 可阻断该降解,证实 VPS34 通过溶酶体途径加速 SLC31A1 周转以减少铜摄入。对于 ATP7A,VPS34 过表达促使其显著转位至质膜;共定位分析显示 ATP7A 与 RAB7A(晚期内体)共定位增强,而与 EEA1(早期内体)、LAMP1(溶酶体)、LC3(自噬体)无明显重叠,表明 VPS34 通过 RAB7A 阳性内体分选途径将 ATP7A 循环至质膜、绕过降解区室,从而增强铜外排。
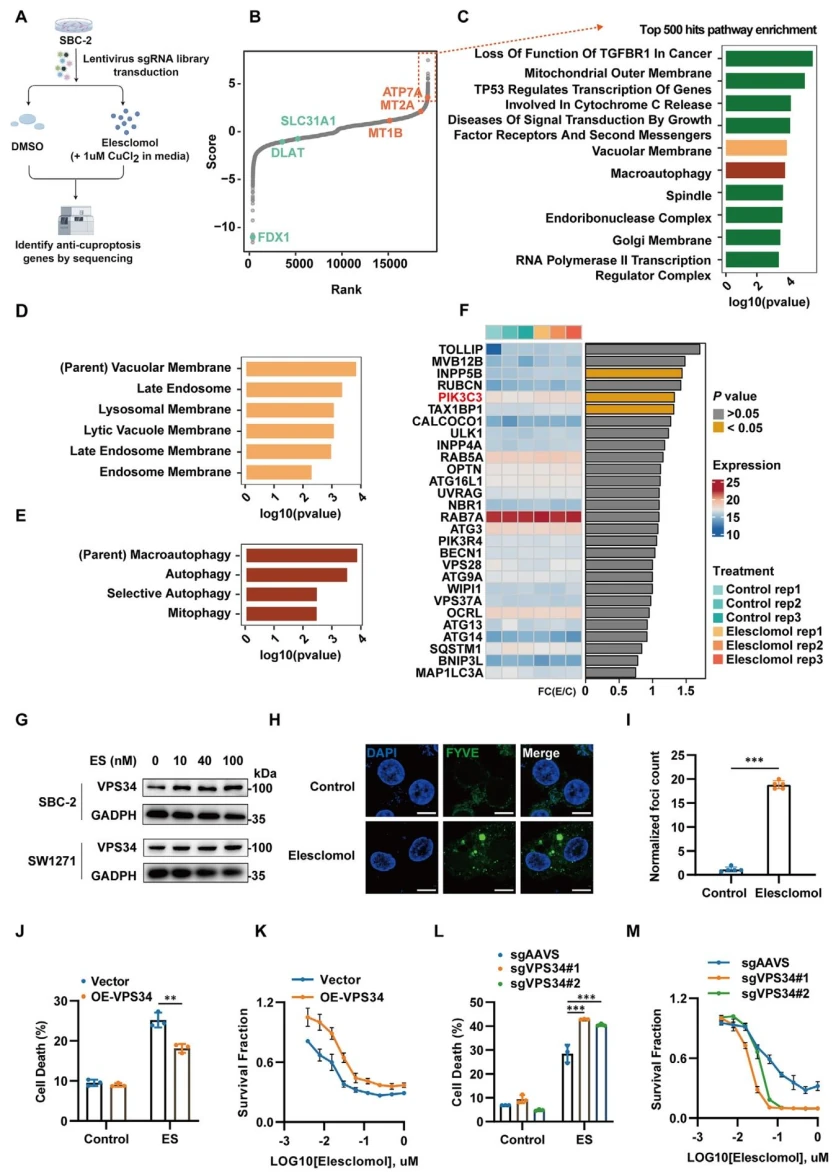
图2.VPS34通过协调SLC31A1的降解与ATP7A的转运,维持细胞内铜稳态
3. PRMT5 与 VPS34 互作并介导其 R174 位点对称二甲基化
随后,研究人员通过VPS34 互作蛋白(IP-MS 694 个)与 CCLE elesclomol 敏感相关蛋白取交集锁定 PRMT5,而ES-Cu 剂量依赖性上调 PRMT5。Co-IP 证实二者互作,定位于 VPS34 C2 结构域。SDMA 抗体显示 VPS34 存在对称二甲基化,PRMT5 正调控该修饰。质谱鉴定 R174 为甲基化位点(脊椎动物保守),R174K 突变体修饰降低。位点特异性抗体和分子对接(R174 嵌入 PRMT5 活性中心,SAM - 胍基距约 5 Å)进一步验证。
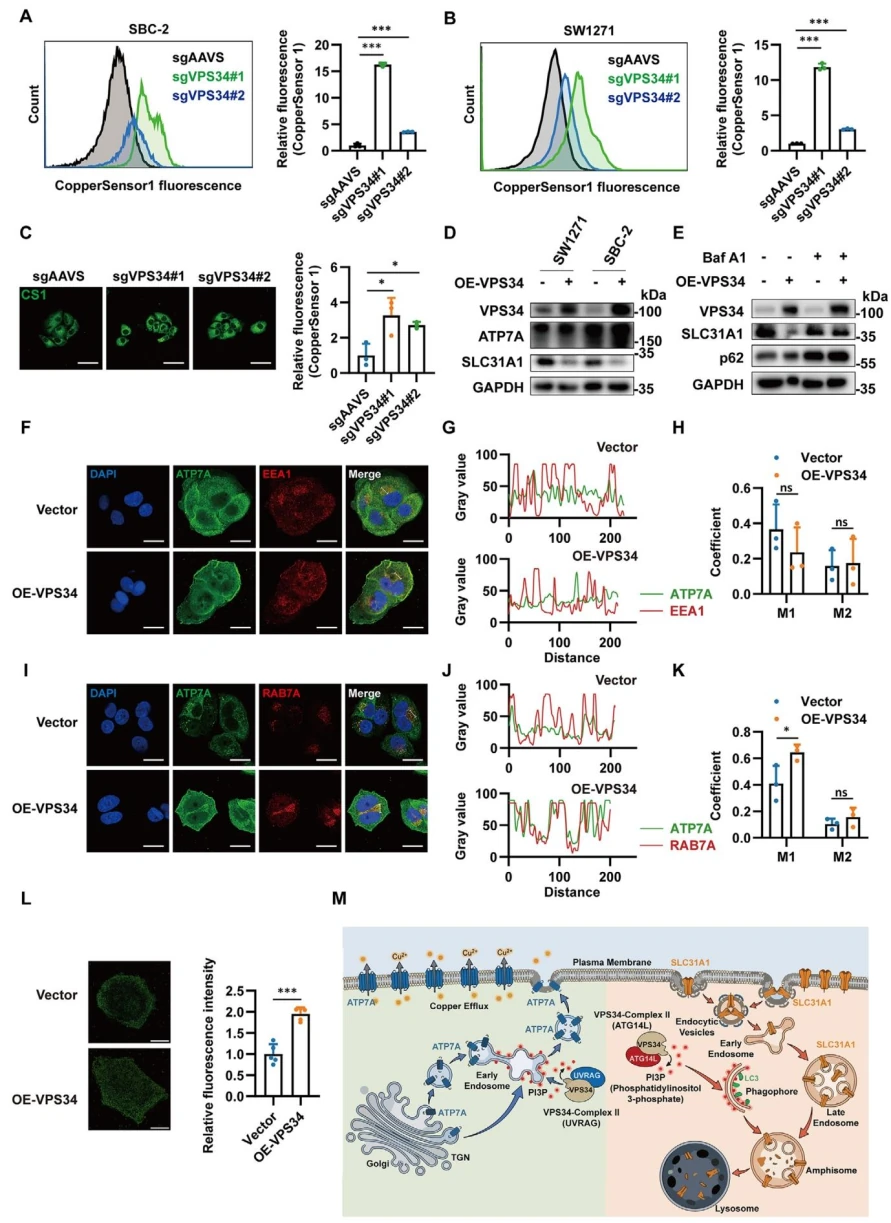
图3.PRMT5可催化VPS34在R174位点的 SDMA 修饰
4. PRMT5 通过招募 USP10 抑制 K48 连接多聚泛素化以稳定 VPS34
研究人员发现PRMT5 上调 VPS34 蛋白但不影响 mRNA,提示翻译后调控。MG132(非 BafA1)延长 VPS34 半衰期,CHX 追踪证实 PRMT5 过表达延长、敲低 / R174K 加速降解。VPS34 主要发生 K48 连接多聚泛素化,PRMT5 过表达抑制、R174K 高泛素化。7 个结合去泛素化酶中 siRNA 筛选锁定 USP10,Co-IP 证实互作且 PRMT5 增强结合。即 R174 甲基化招募 USP10 去泛素化稳定 VPS34。
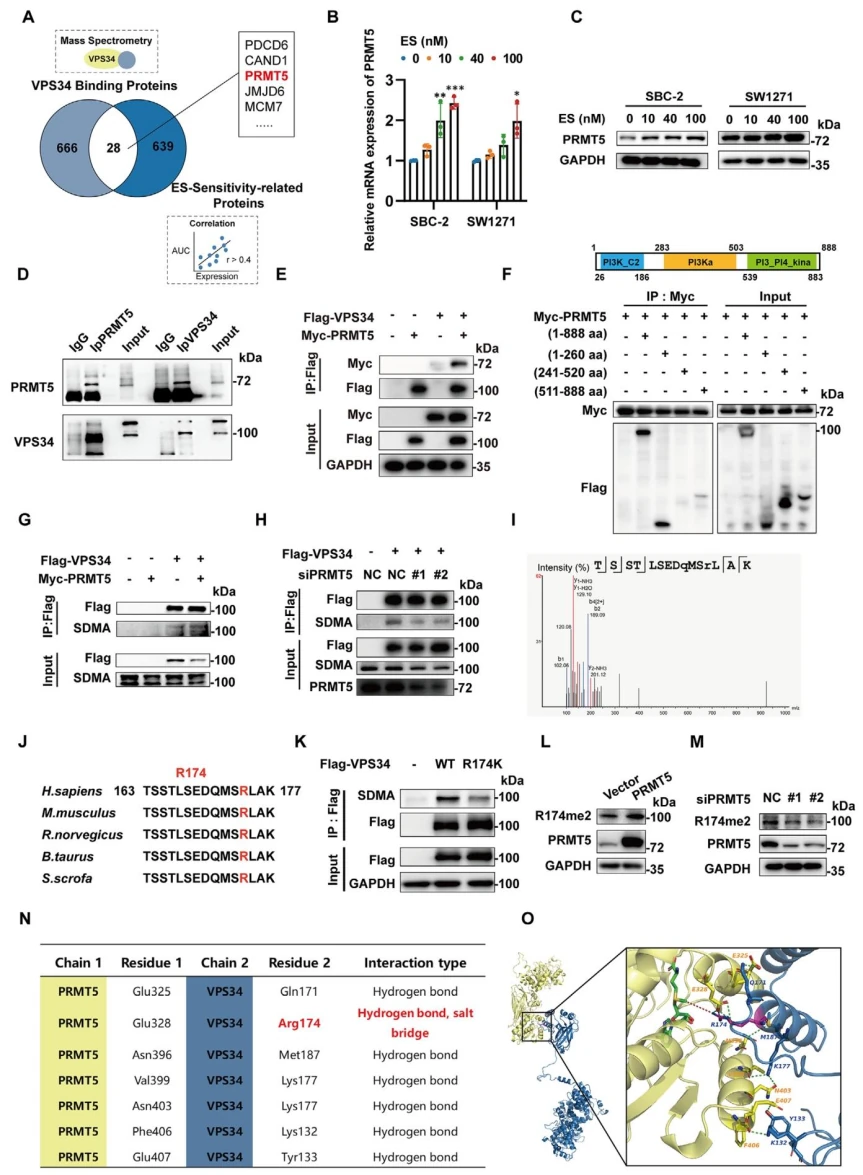
图4.SDMA 在VPS34中可阻断VPS34的降解并促进自噬
5. R174 甲基化对 VPS34 稳定性和细胞抗铜死亡至关重要
PRMT5 过表达降低胞内铜、上调 SLC31A1 溶酶体降解、促进 ATP7A 质膜转位及 RAB7A 共定位,功能上增强铜死亡抗性;PRMT5 敲除则相反,加剧 DLAT 寡聚化(可被 FDX1 敲低逆转)。皮下移植瘤中 shPRMT5 组肿瘤生长和瘤重显著低于对照。遗传回补实验:VPS34-KO 细胞中回补 WT-VPS34 可恢复铜外排能力并抵抗铜死亡,而 R174K 突变体蛋白不稳定、无法降低胞内铜蓄积,也不能挽救铜死亡敏感表型,证实 R174 甲基化是 VPS34 发挥功能的必要条件。
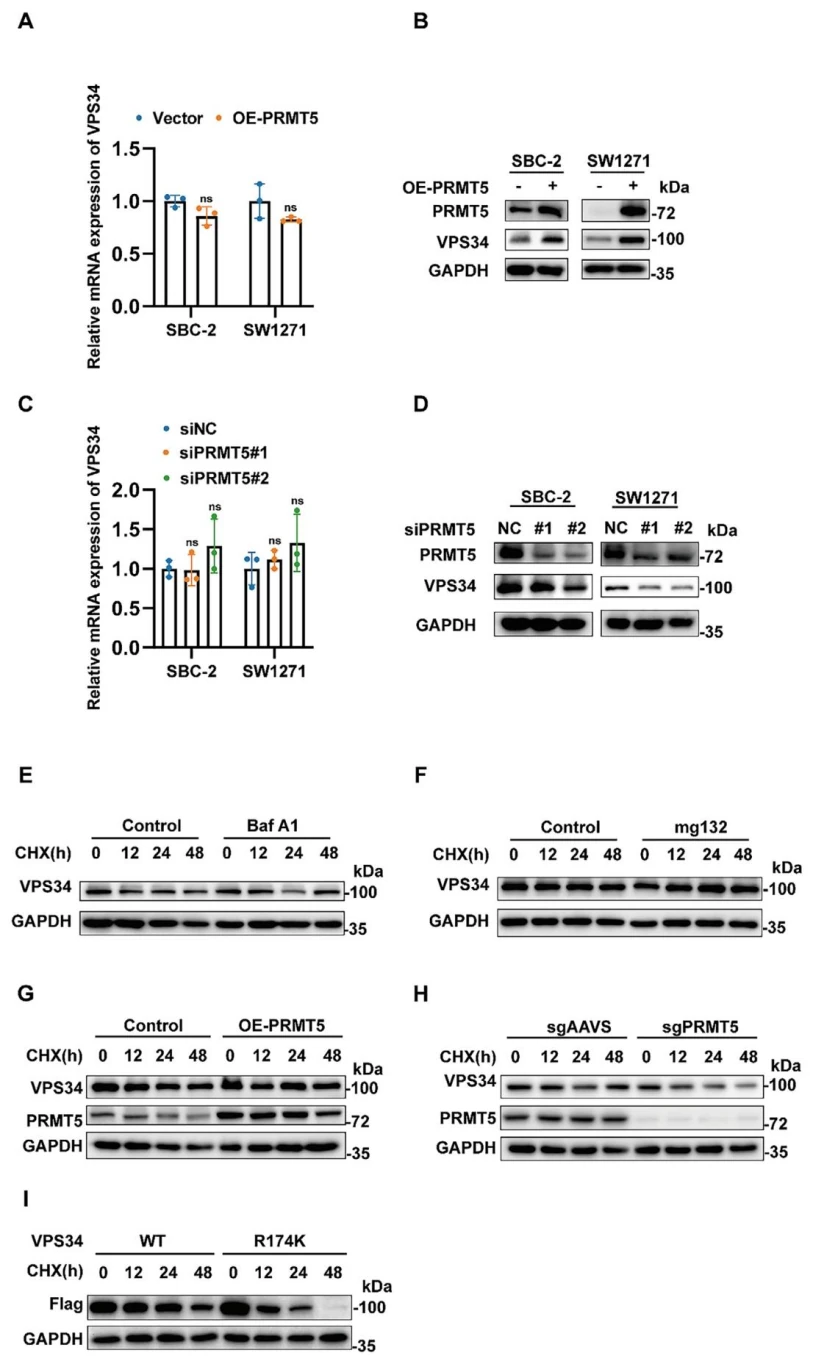
图5.R174 甲基化对 VPS34 稳定性和细胞抗铜死亡至关重要
6. PRMT5-VPS34 轴促进放疗抵抗,靶向该轴可增敏放疗
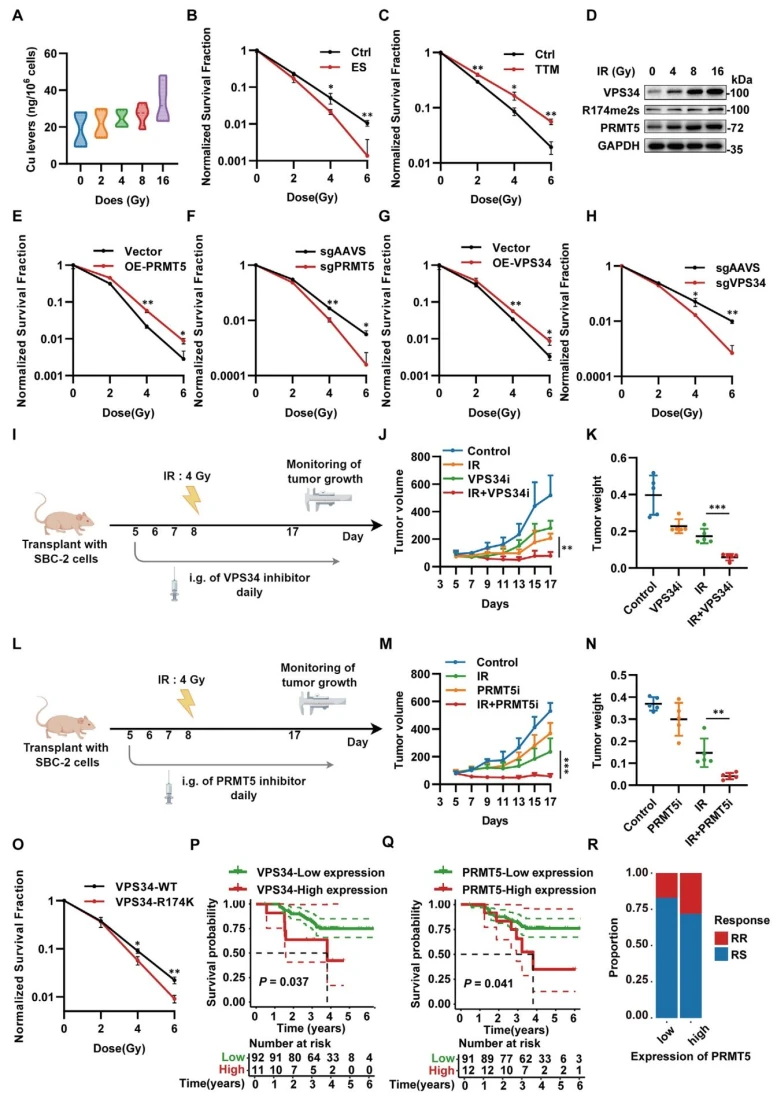
研究人员发现放疗剂量依赖性升高胞内铜(ICP-MS),ES-Cu 增敏放疗、TTM 螯合铜则保护。放疗同时上调 PRMT5/VPS34 及 R174 二甲基化。克隆形成实验发现,过表达降低放疗敏感性,敲除增敏,R174K 无法回补。体内实验证实,VPS34 或 PRMT5 抑制剂联合放疗显著抑瘤。临床上,PRMT5/VPS34 高表达与肺癌不良生存相关,TCGA 显示 PRMT5 高表达患者放疗应答更差。
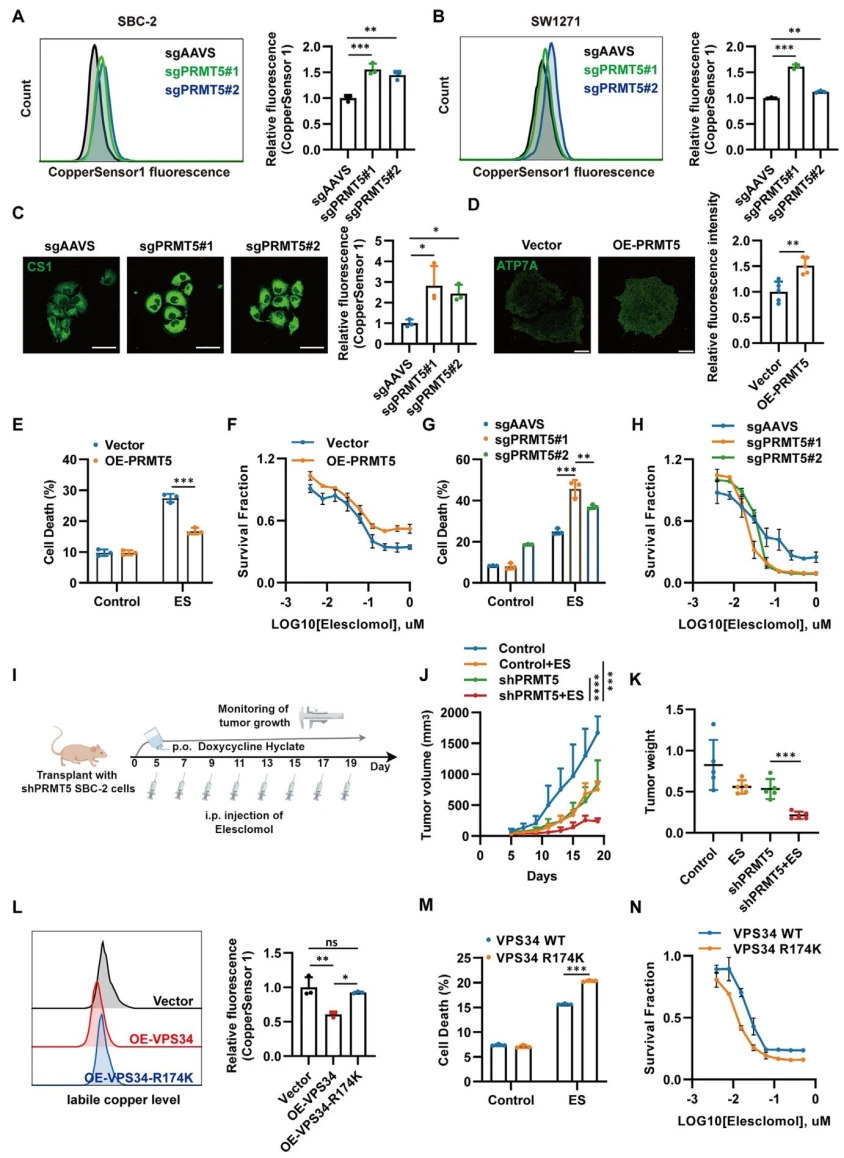
图6.PRMT5-VPS34轴有助于放射抗性
文章小结
本研究揭示 PRMT5-VPS34 轴是肿瘤铜死亡逃逸与放疗抵抗的核心通路:放疗 / 铜压力会上调 PRMT5,后者甲基化 VPS34 R174 位点并招募 USP10 去泛素化稳定 VPS34;VPS34 通过 PI3P 同时驱动 SLC31A1 溶酶体降解和 ATP7A 质膜转位,双重降铜以限制铜死亡和放疗疗效。靶向 PRMT5/VPS34 可释放铜毒性增敏放疗,PRMT5 抑制剂已有临床基础,转化前景良好。研究局限在于机制主要基于小细胞肺癌模型(SBC-2 为主),在 ATP7B 主导的肝等组织中的普适性待验证;放疗上调 PRMT5 的上游感知机制(如 ROS - 转录因子轴)尚未完全阐明。
源井生物EZ-iScreen™文库
源井生物自主研发 EZ-iScreen™ 技术平台,旨在实现高效的CRISPR筛选。源井生物拥有超过40种的CRISPR文库质粒现货供应,覆盖人类、小鼠、绿猴及猪等物种的全基因组基因敲除/抑制/激活文库;此外,还有针对激酶、细胞周期、膜蛋白、代谢等相关基因构建的CRISPR敲除/抑制/激活亚文库,助您轻松实现靶点筛选!更提供150+文库病毒现货,1000+文库Cell Pool产品及一站式CRISPR文库筛选服务,支持体内外功能筛选、NGS测序与数据分析。筛选模型覆盖肿瘤细胞、永生化细胞、免疫细胞(T细胞、NK细胞)、人多能干细胞 iPSC 等,助力药物靶点发现、疾病机制研究及功能基因组学探索。